Was ist CMT/HMSN?
Die Charcot-Marie-Tooth-Erkrankungen – CMT sind eine Gruppe erblicher Erkrankungen der peripheren Nerven. Die ältere Bezeichnung HMSN steht für hereditäre motorische und sensible Neuropathie.
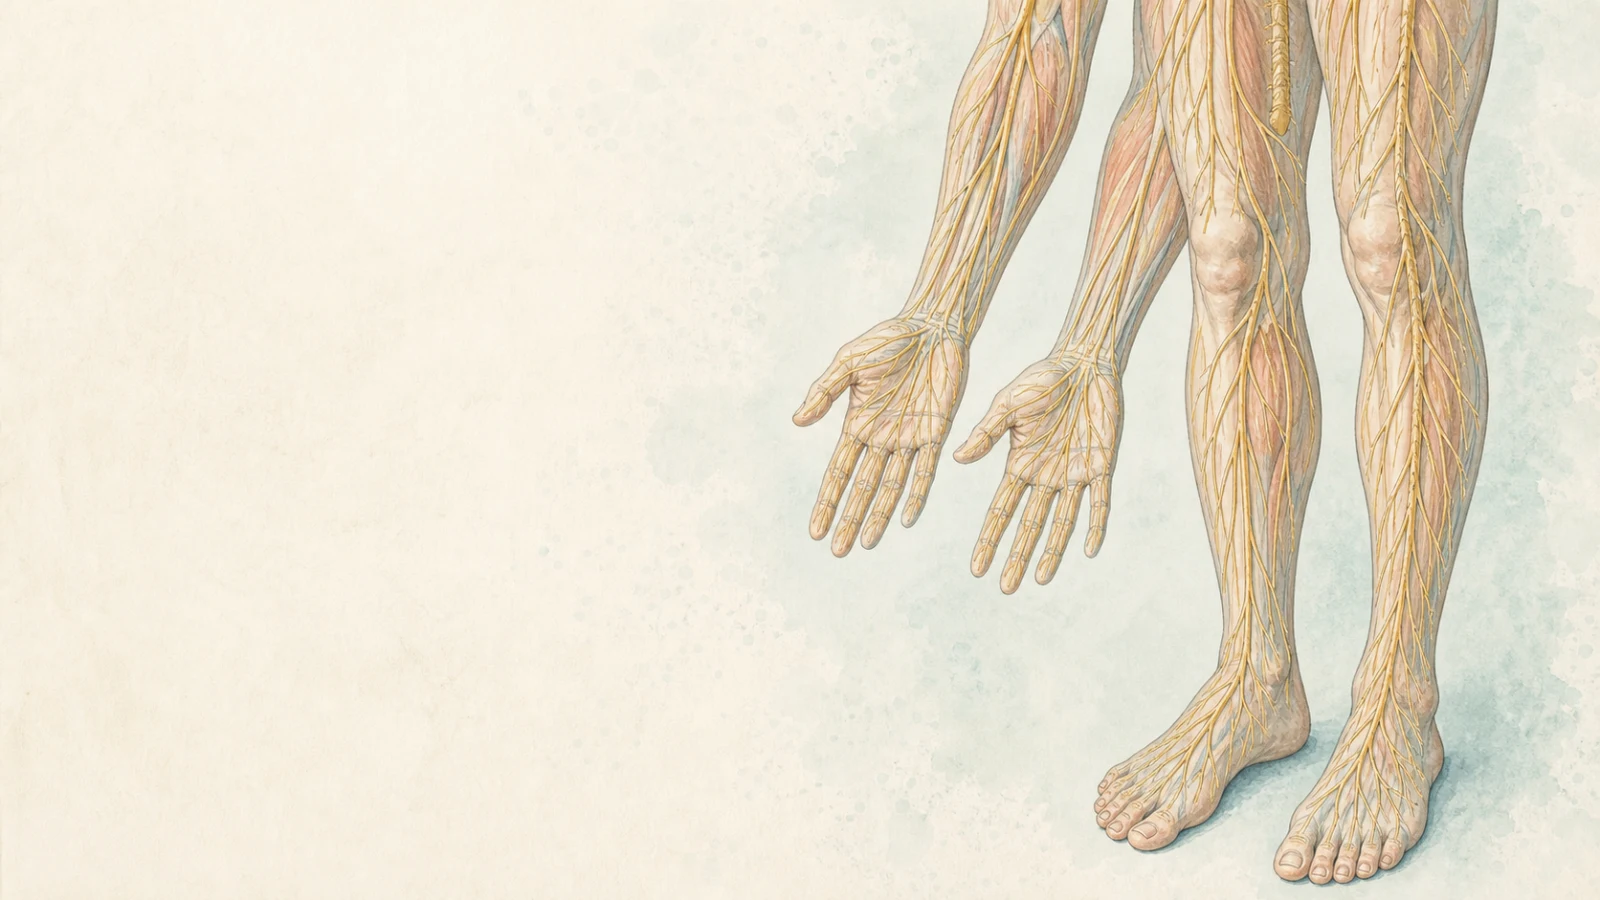
Betroffen sind vor allem Nerven, die Bewegung und Gefühl vermitteln. Deshalb können Muskelschwäche und Gefühlsstörungen gemeinsam auftreten. Welche Beschwerden entstehen und wann sie beginnen, ist je nach CMT-Form und Person unterschiedlich.
CMT ist keine einzelne Erkrankung und der Name allein sagt keinen persönlichen Verlauf voraus.
Was kann im Alltag auffallen?
Häufig beginnen Veränderungen an Füßen und Unterschenkeln. Im Alltag können beispielsweise auffallen:
- häufiges Stolpern oder Schwierigkeiten beim Anheben des Fußes,
- unsicheres Gehen, besonders im Dunkeln oder auf unebenem Boden,
- Hohlfüße, Hammerzehen oder Probleme mit passenden Schuhen,
- nachlassende Kraft in Händen und Fingern,
- Taubheit, Kribbeln oder vermindertes Empfinden an Füßen und Händen.
Nicht jede Person hat alle Beschwerden. Ein Hohlfuß oder häufiges Stolpern beweist für sich allein keine CMT.
Was kann konkret unterstützen?
Die Behandlung richtet sich nicht gegen „CMT insgesamt“, sondern nach den persönlichen Beschwerden und Funktionen. Hilfreich können je nach Bedarf sein:
- Physio- und Ergotherapie,
- angepasste Schuhe oder Orthesen,
- Hilfsmittel für Gehen, Hände oder Alltag,
- orthopädische Mitbehandlung bei ausgeprägten Fuß- oder Gelenkveränderungen,
- Schmerzbehandlung und Beratung zur Sturzvorbeugung.
Welche Maßnahme passt, sollte anhand von Kraft, Beweglichkeit, Sicherheit und persönlichen Zielen gemeinsam festgelegt werden.
Wie wird CMT festgestellt?
Die Abklärung verbindet mehrere Bausteine:
- Beschwerden und Familie: Wann begannen die Veränderungen? Gibt es ähnliche Beschwerden bei Angehörigen?
- Neurologische Untersuchung: Kraft, Reflexe, Gefühl, Gang und Fußform werden beurteilt.
- Nervenleitmessung: Sie zeigt, ob die Weiterleitung vor allem verlangsamt oder die Signalstärke vermindert ist.
- Genetische Diagnostik: Sie kann die Unterform bestätigen und Fragen zur Vererbung klären.
Fehlt eine bekannte Familiengeschichte, ist eine erbliche Erkrankung trotzdem möglich. Umgekehrt muss ein genetischer Befund zu Beschwerden, Untersuchung und Familiengeschichte passen.
Wichtig ist auch die Abgrenzung zu erworbenen und teilweise behandelbaren Neuropathien.
CMT1, CMT2 und genetische Vielfalt
Genauer erklärt
Bei vielen CMT1-Formen steht eine Schädigung der Myelinscheide im Vordergrund. Die Nervenleitung ist dann häufig deutlich verlangsamt. Bei CMT2-Formen ist vor allem das Axon, also die eigentliche Nervenfaser, betroffen; die Signale werden dabei häufig schwächer weitergeleitet.
Es gibt zahlreiche genetische Unterformen und auch Überschneidungen. Die Nervenleitmessung grenzt das Muster ein, ersetzt aber keine genetische und klinische Einordnung. Eine lange Genliste hilft Betroffenen ohne Bezug zum eigenen Befund nicht weiter.
Was bedeutet der Befund für die Familie?
CMT kann je nach Unterform unterschiedlich vererbt werden. Deshalb lässt sich aus der Diagnose allein kein einheitliches Risiko für Kinder, Geschwister oder andere Angehörige ableiten.
Eine humangenetische Beratung kann erklären,
- welche Veränderung tatsächlich nachgewiesen wurde,
- welcher Erbgang dazu passt,
- für wen in der Familie eine Untersuchung sinnvoll sein könnte,
- welche Aussage ein unklarer genetischer Befund gerade nicht erlaubt.
Patavio berechnet kein persönliches Vererbungsrisiko.
Was sollte regelmäßig kontrolliert werden?
Kontrollen richten sich nach der Unterform und den vorhandenen Beschwerden. Häufig geht es um Kraft, Gang, Gleichgewicht, Beweglichkeit, Fußstellung, Handfunktion, Schmerzen und Hilfsmittelbedarf.
Wenn zusätzliche Beschwerden auftreten, kann eine erneute Einordnung nötig sein. Nicht jedes neue Problem gehört automatisch zur bekannten CMT.
Wann ist rasche Abklärung wichtig?
Eine plötzlich oder rasch zunehmende Schwäche passt nicht zu dem häufig langsamen Verlauf vieler CMT-Formen und sollte zeitnah ärztlich beurteilt werden. Das gilt auch für neue schwere Schmerzen oder deutlich neue Funktionsverluste.
Bei Atemnot, schweren Schluckproblemen, Bewusstlosigkeit oder einer plötzlich ausgeprägten Lähmung: 112 anrufen. Mehr dazu: Notfälle und Warnzeichen.
Fragen für das nächste Arztgespräch
- Welche Befunde sprechen bei mir für CMT und welche anderen Ursachen wurden ausgeschlossen?
- Zeigt meine Nervenleitmessung eher ein demyelinisierendes oder axonales Muster?
- Welche Unterstützung hilft bei meinen konkreten Problemen mit Gehen, Händen oder Schmerzen?
- Ist eine genetische Beratung für mich oder meine Familie sinnvoll?
Verlauf, Heilbarkeit und Aussichten
Verlauf: Charcot-Marie-Tooth-Erkrankungen (CMT), auch hereditäre motorische und sensible Neuropathien genannt, sind eine Gruppe erblicher Erkrankungen peripherer Nerven. Typisch ist ein chronischer, meist langsam fortschreitender Verlauf mit Schwäche und Muskelrückbildung vor allem an Füßen und Unterschenkeln, später teilweise auch an den Händen. Sensibilitätsstörungen können hinzukommen. Beginn und Schwere unterscheiden sich je nach genetischer Unterform deutlich. Deshalb ist CMT kein einheitliches Krankheitsbild, auch wenn viele Formen ähnliche Grundzüge haben.
Heilbarkeit und Behandlung: Für CMT als Gesamtgruppe gibt es derzeit keine allgemein verfügbare medikamentöse Behandlung, die die genetische Ursache beseitigt oder das Fortschreiten zuverlässig stoppt. Die Behandlung ist überwiegend symptomatisch und rehabilitativ. Dazu gehören je nach Bedarf beispielsweise Physiotherapie, Orthesen zur Stabilisierung von Fuß und Sprunggelenk und bei ausgeprägten Fehlstellungen orthopädische Verfahren. Damit lassen sich Funktion, Mobilität und Beschwerden verbessern oder erhalten. Für einzelne genetische Formen werden krankheitsmodifizierende Therapien erforscht; daraus lässt sich derzeit keine allgemeine Heilungsaussage ableiten.
Lebenserwartung beziehungsweise Aussichten: CMT ist bei den meisten Betroffenen nicht lebensbedrohlich, und ihre Lebenserwartung entspricht meist der von Menschen ohne CMT. Für die genetisch sehr unterschiedliche Gesamtgruppe wird dennoch keine gemeinsame Zahl angegeben, denn seltene Unterformen können deutlich schwerer verlaufen. Für die persönliche Aussicht sind deshalb vor allem die genaue genetische Unterform, Alter bei Beginn, Art und Ausmaß der Nervenschädigung, zusätzliche Organ- oder Nervenbeteiligungen und die funktionelle Versorgung entscheidend. Aus der Bezeichnung CMT allein lässt sich keine persönliche Prognose berechnen.
Quellen und Prüfhinweise
- GeneReviews – Charcot-Marie-Tooth Hereditary Neuropathy Overview
- Deutsche Gesellschaft für Muskelkranke – CMT/HMSN
- AWMF/DGN – Diagnostik bei Polyneuropathien
- Deutsche Gesellschaft für Neurologie (DGN): Diagnostik bei Polyneuropathien, S1-Leitlinie, Version 6.1
- Sociedad Española de Neurología: Clinical practice guidelines for the diagnosis and management of Charcot-Marie-Tooth disease
- National Library of Medicine / MedlinePlus Genetics: Charcot-Marie-Tooth disease
Ergänzende Quellen für „Verlauf, Heilbarkeit und Aussichten“ geprüft: 6. September 2026.
Quellen geprüft: 20.08.2026