Was ist ALS?
Die Amyotrophe Lateralsklerose – ALS ist eine seltene, fortschreitende Erkrankung der Nervenzellen, die willkürliche Bewegungen steuern.
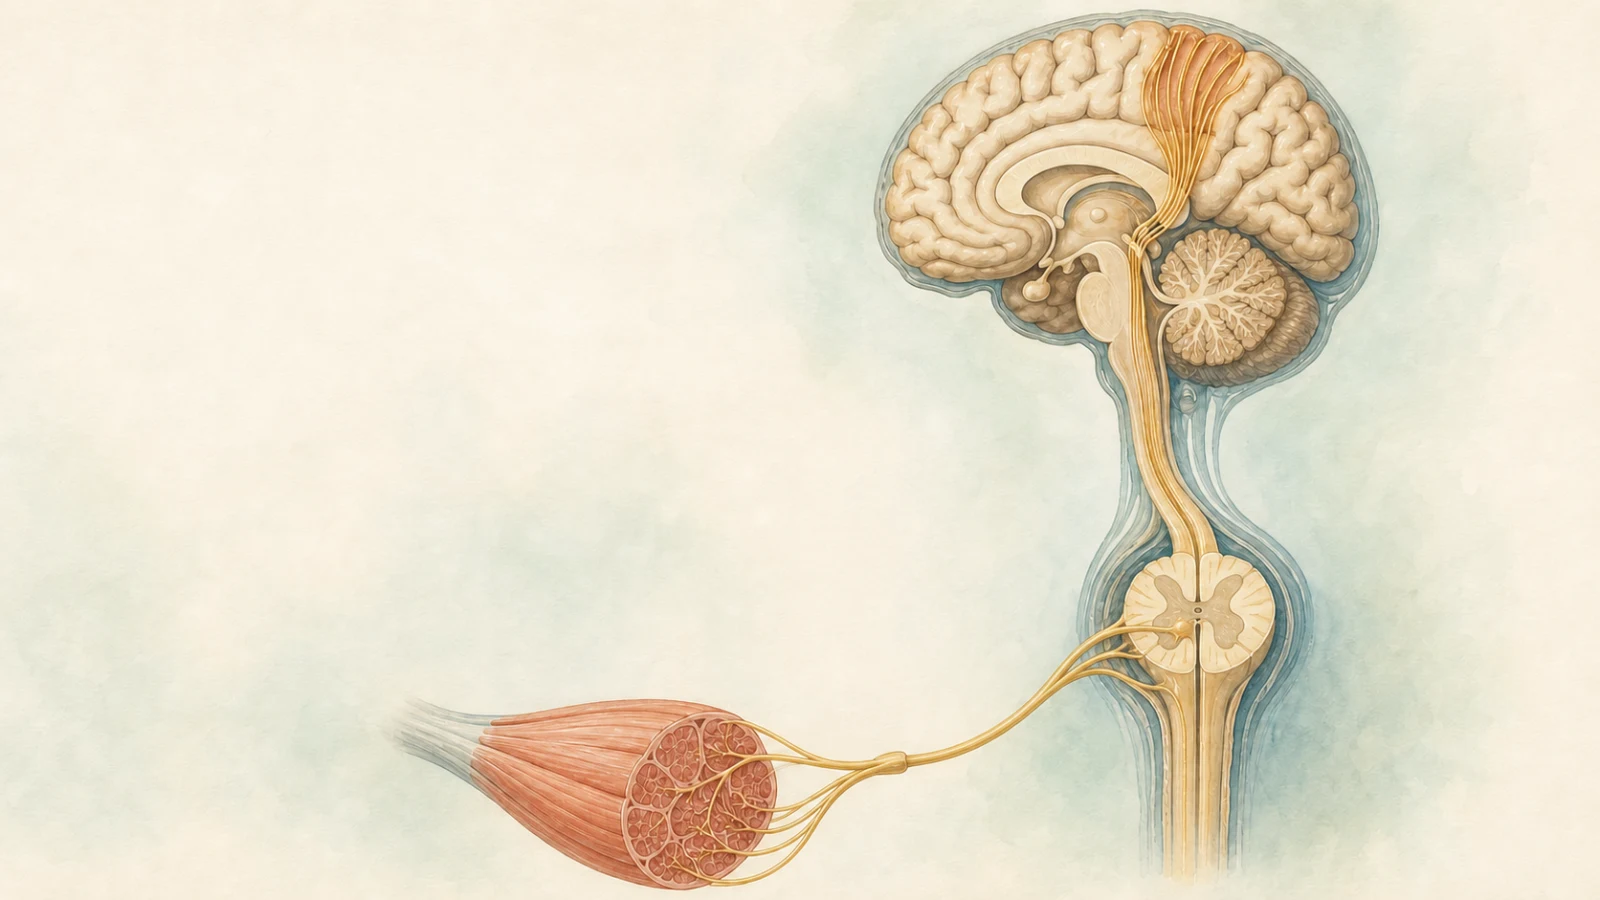
Diese motorischen Nervenzellen leiten Bewegungsbefehle vom Gehirn über Hirnstamm und Rückenmark bis zu den Muskeln. Bei ALS können sowohl der erste Abschnitt dieses Weges im Gehirn als auch der zweite Abschnitt vom Hirnstamm oder Rückenmark zum Muskel betroffen sein.
Ärztinnen und Ärzte sprechen dabei vom oberen und unteren Motoneuron. Je nachdem, welcher Abschnitt geschädigt ist, können sich Muskelschwäche und Muskelschwund, Muskelzuckungen, erhöhte Muskelspannung oder gesteigerte Reflexe zeigen.
Ein einzelnes Symptom – auch Muskelzucken – beweist keine ALS.
Was geschieht im Körper?
Motorische Nervenzellen und ihre Verbindungen gehen im Verlauf der Erkrankung zugrunde.
Dadurch erreichen Bewegungsbefehle die Muskulatur zunehmend schlechter.
Muskelkraft geht verloren, Muskeln können sich zurückbilden und einzelne Muskelgruppen ihre Funktion verlieren. Betroffen sein können unter anderem:
- Arme und Hände,
- Beine und Füße,
- Rumpfmuskulatur,
- Sprechmuskulatur,
- Kau- und Schluckmuskulatur,
- Atemmuskulatur.
Wie häufig ist ALS?
ALS ist eine seltene Erkrankung und beginnt überwiegend im Erwachsenenalter. Wie häufig sie in Bevölkerungsgruppen vorkommt, sagt nichts darüber aus, ob persönliche Beschwerden durch ALS verursacht werden.
Wie kann ALS beginnen?
Der Beginn ist nicht bei allen Menschen gleich.
Möglich sind beispielsweise:
Beginn an Armen oder Händen
- nachlassende Handkraft,
- Ungeschicklichkeit,
- Schwierigkeiten bei feinmotorischen Tätigkeiten,
- sichtbarer Muskelschwund.
Beginn an Beinen oder Füßen
- Stolpern,
- Fußheberschwäche,
- Gangveränderungen,
- zunehmende Beinschwäche.
Bulbärer Beginn
Bulbär bezeichnet in diesem Zusammenhang Funktionen, die von motorischen Nervenzellen im Hirnstamm gesteuert werden.
Mögliche erste Beschwerden sind:
- undeutliches Sprechen,
- veränderte Stimme,
- Kauprobleme,
- Schluckstörungen.
Faszikulationen und Muskelkrämpfe können ebenfalls auftreten.
Sensibilität und andere Funktionen
ALS betrifft überwiegend das motorische Nervensystem.
Berührungs-, Schmerz- und Temperaturempfinden stehen bei der klassischen ALS normalerweise nicht im Vordergrund.
ALS ist jedoch nicht grundsätzlich ausschließlich eine Erkrankung von Muskelkraft und Bewegung.
Bei einem Teil der Betroffenen können Veränderungen von:
- Denken,
- Verhalten,
- Sprache
auftreten. Die EAN-Leitlinie beschreibt kognitive oder Verhaltensveränderungen als mögliche extramotorische Beteiligung und nennt bei einem Teil der Erkrankten eine frontotemporale Demenz – FTD.
Sporadische und genetische ALS
Die meisten ALS-Erkrankungen treten ohne bekannte familiäre Häufung auf. Bei einem kleineren Teil gibt es weitere Krankheitsfälle in der Familie oder eine nachweisbare genetische Ursache.
Eine genetische Untersuchung kann für die Einordnung der Erkrankung, für Angehörige und bei einzelnen genetisch bestimmten ALS-Formen auch für Behandlungsentscheidungen wichtig sein. Deshalb kann sie auch dann besprochen werden, wenn in der Familie bisher keine ALS bekannt ist.
Genauer erklärt
Zu den bekannten ALS-Genen gehören unter anderem C9ORF72, SOD1, TARDBP und FUS. Ein genetischer Befund sagt jedoch nicht ohne fachärztliche und humangenetische Einordnung, was er für eine einzelne Person oder Familie bedeutet.
Patavio interpretiert keine persönlichen genetischen Ergebnisse.
Diagnostik
Die Diagnostik untersucht, ob Zeichen einer Schädigung des oberen und/oder unteren Motoneurons bestehen und ob andere Erkrankungen die Beschwerden erklären können.
Dazu gehören je nach Fragestellung unter anderem:
- neurologische Untersuchung,
- Kraftprüfung,
- Reflexstatus,
- Untersuchung auf Spastik,
- Beurteilung von Atrophien und Faszikulationen,
- EMG,
- NLG,
- MRT,
- Labor,
- gegebenenfalls Liquordiagnostik,
- genetische Diagnostik,
- Atemfunktionsdiagnostik,
- Schluckdiagnostik.
Neurofilamente können bei ALS im Blut oder Liquor erhöht sein. Sie sind jedoch nicht ALS-spezifisch und können auch bei anderen neurologischen Erkrankungen erhöht sein.
Diagnostische Kriterien verständlich erklärt
Genauer erklärt
Fachleute verwenden festgelegte Kriterien, damit eine ALS nach einheitlichen medizinischen Regeln beurteilt wird. Dazu gehören unter anderem die Gold-Coast-Kriterien.
Vereinfacht achten diese Kriterien auf drei wesentliche Elemente:
1. Eine fortschreitende motorische Störung
Es muss eine fortschreitende Veränderung motorischer Funktionen vorliegen.
2. Zeichen einer Motoneuron-Schädigung
Die neurologische Untersuchung und gegebenenfalls das EMG müssen passende Zeichen einer Schädigung motorischer Nervenzellen zeigen.
3. Andere Ursachen müssen ausreichend ausgeschlossen werden
Andere Erkrankungen, die Beschwerden und Befunde besser erklären könnten, müssen ausreichend geprüft werden.
Patavio erklärt diese Kriterien ausschließlich zum Verständnis. Patavio wendet sie niemals auf persönliche Symptome, EMG-Befunde oder andere Untersuchungsergebnisse an.
Wichtige Differenzialdiagnosen und mögliche Fehldiagnosen
Erkrankungen, die einer ALS ähneln können, werden häufig als ALS-Mimics bezeichnet.
Je nach Befund können dazu beispielsweise gehören:
- multifokale motorische Neuropathie – MMN,
- Erkrankungen oder Einengungen des Rückenmarks,
- Erkrankungen von Nervenwurzeln,
- bestimmte Polyneuropathien,
- SMA,
- SBMA/Kennedy-Krankheit,
- einzelne Muskelerkrankungen,
- andere seltene Motoneuron-Syndrome.
Besonders bedeutsam ist die MMN, weil sie eine immunvermittelte motorische Neuropathie ist und sich Behandlung und Prognose wesentlich von ALS unterscheiden. Die DGM nennt sie ausdrücklich als wichtige Abgrenzung.
Krankheitsmodifizierende Behandlung und Forschung
Bei ALS besteht die Behandlung aus mehreren Bausteinen. Dazu gehören krankheitsmodifizierende Behandlungsmöglichkeiten und eine koordinierte Versorgung, die Beschwerden, Atmung, Ernährung, Kommunikation, Mobilität und psychosoziale Fragen berücksichtigt.
Bei einzelnen genetisch bestimmten ALS-Formen können gezielte Behandlungsansätze eine Rolle spielen. Welche Behandlung infrage kommt, hängt von der Krankheitsform, genetischen Befunden und weiteren medizinischen Voraussetzungen ab und muss individuell fachärztlich entschieden werden.
Patavio führt deshalb keine persönliche Arzneimittelauswahl und keine Bewertung einzelner Präparate durch.
Forschung
Weitere gen- und krankheitsmechanismusspezifische Therapien befinden sich in klinischer Entwicklung. Solche Ansätze werden in Patavio eindeutig als klinische Forschung beziehungsweise experimentell gekennzeichnet und nicht als etablierte Therapie dargestellt.
Atemmuskulatur
Im Verlauf kann die Atemmuskulatur schwächer werden.
Mögliche Folgen sind:
- flachere Atmung,
- nächtliche Hypoventilation,
- morgendliche Kopfschmerzen,
- Tagesmüdigkeit,
- Luftnot im Liegen,
- schwacher Hustenstoß.
Die aktuelle EAN-Leitlinie behandelt Atemfunktionskontrolle, schwachen Husten, respiratorische Insuffizienz und nicht-invasive Beatmung als zentrale Bestandteile der ALS-Versorgung.
Patavio beschreibt diesen medizinischen Zusammenhang und leitet daraus keine individuelle Beatmungsempfehlung ab.
Sprechen und Kommunikation
Eine zunehmende Dysarthrie kann die Verständlichkeit der Sprache beeinträchtigen.
Zur Versorgung können gehören:
- Logopädie,
- Strategien zur Erhaltung verständlicher Kommunikation,
- Kommunikationsgeräte,
- Sprachcomputer,
- Augensteuerung oder andere Eingabemöglichkeiten.
Die EAN-Leitlinie sieht die regelmäßige Beurteilung der Kommunikation und bei Bedarf unterstützte beziehungsweise alternative Kommunikation als Teil der multidisziplinären Versorgung.
Der Verlust verständlicher Lautsprache bedeutet nicht automatisch den Verlust der Fähigkeit, Entscheidungen zu treffen oder zu kommunizieren.
Schlucken und Ernährung
Schluckstörungen können:
- Essen und Trinken erschweren,
- Mahlzeiten verlängern,
- Gewichtsverlust begünstigen,
- das Aspirationsrisiko erhöhen.
Ernährung, Flüssigkeitsaufnahme und Schluckfunktion gehören nach der EAN-Leitlinie zu den regelmäßig zu überprüfenden Bereichen der ALS-Versorgung.
Mobilität und Alltag
Mit fortschreitender Schwäche können erforderlich werden:
- Orthesen,
- Geh- und Transferhilfen,
- Rollstuhl,
- Elektrorollstuhl,
- Wohnraumanpassungen,
- Hilfen bei Körperpflege und Alltag,
- technische Kommunikationshilfen.
Die aktuelle EAN-Leitlinie nennt Mobilität, Hilfsmittel und Aktivitäten des täglichen Lebens ausdrücklich als Bereiche der multidisziplinären Verlaufskontrolle.
Hilfsmittel sind dabei keine Aussage über einen vorgegebenen Krankheitsverlauf, sondern Werkzeuge zum Erhalt von Selbstständigkeit und Teilhabe.
Beruf, Autofahren und Reisen
Beruf
Ob und wie lange eine berufliche Tätigkeit möglich bleibt, hängt unter anderem davon ab:
- welche Muskelgruppen betroffen sind,
- wie schnell sich Funktionen verändern,
- welche körperlichen Anforderungen der Beruf stellt,
- ob Sprache oder Kommunikation betroffen sind,
- ob technische oder organisatorische Anpassungen möglich sind.
ALS kann deshalb von einer zunächst kaum eingeschränkten Berufstätigkeit bis zu einem erheblichen Unterstützungsbedarf sehr unterschiedliche Auswirkungen haben.
Autofahren
Motorische Schwäche kann Funktionen beeinflussen, die für das Fahren relevant sind, beispielsweise:
- sichere Bedienung von Lenkrad und Pedalen,
- schnelles Umsetzen des Fußes,
- Kraft und Beweglichkeit von Händen und Armen,
- Kopf- und Rumpfkontrolle.
Bei einem Teil der Menschen können außerdem kognitive oder Verhaltensveränderungen relevant sein.
Patavio beurteilt niemals die individuelle Fahreignung.
Fahrzeuganpassungen können Mobilität ermöglichen, ersetzen aber keine individuelle medizinische beziehungsweise verkehrsmedizinische Beurteilung.
Reisen
Reisen können im Verlauf zusätzliche Planung erfordern, beispielsweise hinsichtlich:
- Barrierefreiheit,
- Rollstuhltransport,
- Beatmung oder Atemhilfen,
- Medikamenten,
- Ernährung,
- Pflege oder Assistenz,
- Kommunikationshilfen.
Welche Vorkehrungen notwendig sind, hängt vollständig von der individuellen Situation ab.
Versorgungsweg
Die EAN-Leitlinie empfiehlt eine koordinierte multidisziplinäre ALS-Versorgung. Dabei sollen neurologische, pneumologische, rehabilitative, ernährungsmedizinische, therapeutische, psychosoziale und palliativmedizinische Aspekte zusammengeführt werden.
Ein typischer fachlicher Versorgungsweg kann deshalb mehrere Ebenen umfassen:
- neurologische Diagnosestellung beziehungsweise Bestätigung,
- spezialisierte ALS-/neuromuskuläre Ambulanz,
- regelmäßige Verlaufskontrollen,
- Physiotherapie, Ergotherapie und Logopädie,
- Atemdiagnostik und gegebenenfalls Beatmungsmedizin,
- Ernährungs- und Schluckdiagnostik,
- Hilfsmittel- und Kommunikationsversorgung,
- psychosoziale und pflegerische Unterstützung,
- bei Bedarf palliativmedizinische Mitbetreuung.
Die EAN empfiehlt regelmäßige koordinierte Bewertungen, deren Abstände sich am Verlauf und den Bedürfnissen orientieren.
Patavio stellt diesen Versorgungsaufbau dar, schreibt aber keiner einzelnen Person einen bestimmten Versorgungsweg vor.
Angehörige
ALS verändert häufig nicht nur den Alltag des Erkrankten.
Angehörige können zunehmend beteiligt sein an:
- Organisation,
- Pflege,
- Kommunikation,
- Entscheidungen über Hilfsmittel,
- Beatmung,
- Ernährung,
- Versorgung zu Hause.
Die EAN-Leitlinie bezieht deshalb ausdrücklich auch Informations-, Unterstützungs- und Belastungsbedarfe von Angehörigen und Pflegepersonen in die multidisziplinäre Versorgung ein.
Verlauf und Lebenserwartung
ALS ist eine fortschreitende Erkrankung. Beginn, Reihenfolge der betroffenen Funktionen und Geschwindigkeit der Veränderungen unterscheiden sich jedoch deutlich.
Allgemeine Zahlen aus Studien beschreiben Gruppen. Sie können keine persönliche Lebenszeit vorhersagen.
Für die individuelle ärztliche Einschätzung können unter anderem eine Rolle spielen:
- Erkrankungsform,
- Alter,
- Geschwindigkeit des Funktionsverlusts,
- Beteiligung von Atmung und Schlucken,
- genetische Faktoren,
- medizinische und unterstützende Versorgung.
Eine persönliche Einschätzung gehört in ein ruhiges Gespräch mit dem behandelnden ALS-Team. Patavio nennt keine persönliche verbleibende Lebenszeit.
Palliativversorgung
Palliativmedizin bedeutet bei ALS nicht ausschließlich Versorgung in den letzten Lebenstagen.
Die EAN-Leitlinie integriert palliativmedizinische Kompetenz ausdrücklich in die multidisziplinäre ALS-Versorgung und behandelt auch Vorausplanung und Versorgung am Lebensende.
Palliativmedizin kann im Verlauf dazu beitragen, Beschwerden zu kontrollieren und Entscheidungen zu begleiten, beispielsweise bei:
- Luftnot,
- Angst,
- Schmerzen,
- Sekretproblemen,
- Ernährung,
- Beatmung,
- Vorausplanung,
- Belastungen der Angehörigen.
Entscheidungen über invasive Beatmung, künstliche Ernährung oder Begrenzung medizinischer Maßnahmen sind persönliche medizinische Entscheidungen und werden von Patavio nicht getroffen.
Warnzeichen
Akute oder deutlich zunehmende:
- Atemnot,
- schwere Schluckstörung,
- Aspirationsprobleme,
- ausgeprägte Sekretprobleme
können medizinisch dringlich sein.
Bei schwerer Atemnot, akuter Erstickungsgefahr, Bewusstlosigkeit oder einer anderen möglicherweise lebensbedrohlichen Situation sofort 112 anrufen.
Weitere Hinweise stehen unter Notfälle und Warnzeichen. Neue oder zunehmende Beschwerden, die nicht akut lebensbedrohlich wirken, sollten zeitnah mit dem behandelnden Team besprochen werden.
Häufige Fragen zu ALS
Bedeutet Muskelzucken automatisch ALS?
Nein. Faszikulationen können bei ALS vorkommen, sind aber für sich allein keine ALS-Diagnose. Die Diagnostik berücksichtigt Verlauf, neurologische Untersuchung, EMG und mögliche andere Ursachen.
Kann ein normales MRT ALS ausschließen?
Nein. MRT dient bei ALS vor allem dazu, andere strukturelle Ursachen motorischer Beschwerden zu erkennen beziehungsweise auszuschließen.
Kann ALS erblich sein?
Ja. Ein Teil der ALS-Erkrankungen ist genetisch bedingt. Gleichzeitig tritt die Mehrheit ohne bekannte familiäre Häufung auf.
Gibt es einen Bluttest, der ALS beweist?
Nein. Biomarker wie Neurofilamente können diagnostisch beziehungsweise prognostisch zusätzliche Informationen liefern, sind aber nicht spezifisch genug, um allein eine ALS-Diagnose zu stellen.
Bedeutet ALS automatisch sofortige Rollstuhlpflicht oder Beatmung?
Nein. Beginn, betroffene Körperregionen und Geschwindigkeit des Verlaufs unterscheiden sich erheblich. Gruppenstatistiken oder typische Verläufe sind keine persönliche Prognose.
Fragen für das nächste Arztgespräch
- Welche Befunde tragen meine Diagnose und welche anderen Ursachen wurden geprüft?
- Ist eine genetische Beratung oder Untersuchung in meiner Situation sinnvoll?
- Wie werden Atmung, Schlucken, Ernährung, Kommunikation und Mobilität kontrolliert?
- Welche Unterstützung oder Hilfsmittel sollten frühzeitig vorbereitet werden?
- An wen können sich Angehörige mit ihren Fragen wenden?
- Welche Veränderungen soll ich kurzfristig melden und wann ist es ein Notfall?
Verlauf, Heilbarkeit und Aussichten
Verlauf: Die amyotrophe Lateralsklerose (ALS) ist eine fortschreitende Erkrankung der Motoneuronen, also der Nervenzellen, die willkürliche Bewegungen steuern. Häufig beginnt die Muskelschwäche zunächst in einer begrenzten Körperregion und breitet sich mit der Zeit aus. Bei manchen Menschen stehen früh Arme oder Beine im Vordergrund, bei anderen Sprechen und Schlucken. Im weiteren Verlauf kann auch die Atemmuskulatur betroffen sein. Geschwindigkeit und Reihenfolge dieser Veränderungen unterscheiden sich deutlich; auch genetische Unterformen können anders verlaufen.
Heilbarkeit und Behandlung: ALS ist derzeit nicht heilbar. Krankheitsmodifizierende Medikamente können das Fortschreiten bei manchen Betroffenen verlangsamen, beseitigen die Erkrankung aber nicht. Eine wichtige Rolle spielt die unterstützende Behandlung: Physio- und Ergotherapie, Kommunikationshilfen, Ernährungstherapie und die Behandlung von Schmerzen, Muskelkrämpfen oder vermehrtem Speichel können Alltag und Lebensqualität verbessern. Wenn die Atemmuskulatur schwächer wird, kann eine nicht-invasive Beatmung – also Atemunterstützung über eine Maske – Beschwerden lindern und bei geeigneten Betroffenen auch das Überleben verlängern.
Lebenserwartung beziehungsweise Aussichten: Eine einzelne verlässliche Lebenszeitangabe wird hier bewusst nicht genannt. Maßgebliche Quellen berichten unterschiedliche typische Überlebensspannen und beziehen sich teilweise auf unterschiedliche Ausgangspunkte, etwa Symptombeginn oder Diagnose. Zudem gibt es Menschen mit deutlich langsameren oder schnelleren Verläufen. Für die persönliche Aussicht sind unter anderem Alter bei Krankheitsbeginn, Beginn an Sprech- und Schluckmuskulatur oder Gliedmaßen, Geschwindigkeit der frühen Verschlechterung, Atemfunktion, Ernährungszustand, genetische Unterform und die verfügbare multidisziplinäre Versorgung wichtig. Gruppenangaben dürfen deshalb nicht in eine persönliche verbleibende Lebenszeit umgerechnet werden.
Seriöse weiterführende Informationen
- Deutsche Gesellschaft für Muskelkranke – DGM: Amyotrophe Lateralsklerose
- European Academy of Neurology: Leitlinie zum Management der ALS von 2024
- gesund.bund.de: Amyotrophe Lateralsklerose
- Neuromuskuläre Zentren der DGM
- Deutsche Gesellschaft für Neurologie (DGN): Guideline “Motor neuron diseases” of the German Society of Neurology
- Orphanet / ERN EURO-NMD: Amyotrophic lateral sclerosis
Ergänzende Quellen für „Verlauf, Heilbarkeit und Aussichten“ geprüft: 6. September 2026.
Quellen geprüft: 19. August 2026.